从入门到精通:XRD 图谱怎么看?一文读懂物相解析
想知道一块固体里有哪些晶体物相、晶格间距如何变化、是否存在择优取向,X射线衍射(XRD)往往是第一批要做的表征。但XRD并不是“直接拍到原子”的显微镜,它记录的是大量晶体中原子对X射线散射后形成的统计性干涉信号,最擅长读取平均的长程有序结构。
因此,峰位、强度、峰宽和背景分别携带不同信息;同时,它们也会受到仪器、样品制备和分析模型的共同影响。真正“会做XRD”,不只是会搜卡片,而是知道每个信号能回答什么、不能单独回答什么。
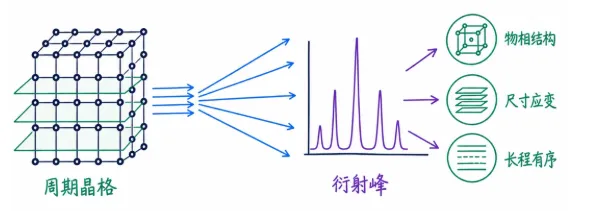
图1|XRD把周期晶格产生的散射信息转换为衍射峰,主要读取平均长程有序、物相结构以及与晶畴尺寸和应变有关的信号。
晶体中的原子、离子或分子按照一定规律周期性排列。把这种三维重复拆开来看,可以得到许多组方向不同、间距不同的平行晶面。
常见实验室粉末衍射所用X射线波长大约处于0.05—0.25纳米量级,与典型晶面间距相当,因而能够产生明显的干涉效应。以常用Cu Kα辐射为例,其代表性波长约为0.15406纳米。
来自相邻晶面的散射波并非在所有角度都会增强。只有当它们的程差恰好等于波长的整数倍时,波峰与波峰对齐,才形成可观测的相长干涉。这个条件写成:
2d sinθ = nλ
其中,d是晶面间距,θ是入射线与晶面之间的布拉格角,λ是X射线波长,n是衍射级次。粉末衍射中通常把级次并入晶面指数的选择,计算时常按n = 1处理。需要特别分清:公式使用θ,仪器图谱的横坐标通常记录散射角2θ。
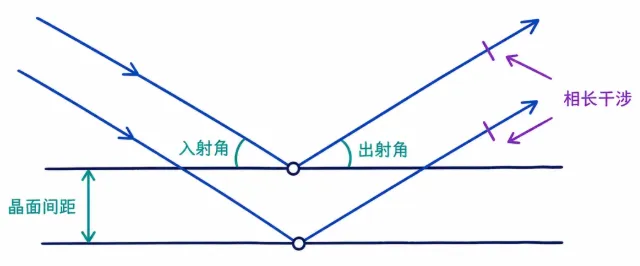
图2|相邻晶面的散射波在满足程差条件时同相叠加;图中入射角和出射角均为相对晶面的θ,仪器通常记录两传播方向之间的2θ。
已知λ并测得2θ,就能反推出一系列d值。但物相鉴定不能只看某一个d值:实际匹配的是峰位组合、相对强度、允许反射以及整体峰形。多种信息共同组成晶体的“衍射指纹”。
实验室衍射仪常用X射线管:高能电子轰击金属靶后产生连续谱和特征线,再经过滤波、单色化或能量选择得到适合测量的辐射。铜靶最常见,但钴、铬、钼等靶材也各有适用场景。
测角仪维持光源、样品和探测器之间的精确几何关系。常见Bragg–Brentano反射几何采用θ–2θ联动:具体是样品、光源还是探测器运动,取决于仪器结构,但核心是样品处满足布拉格角θ时,探测器在相应的2θ方向收集信号。
探测器再把X射线光子转换为电信号,最终形成强度随2θ变化的图谱。
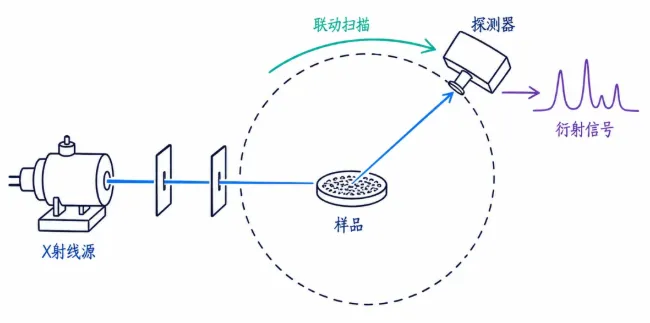
图3|典型粉末XRD沿测角几何改变入射与接收方向,把样品的衍射光子转成强度—角度信号;实际运动部件随仪器结构而异。
粉末需要包含足够多、方向尽可能随机的晶粒,才能让不同晶面都有机会参与衍射。温和研磨有助于减小颗粒统计误差,但粒度要求并不存在一个适用于所有材料的固定数字;过度研磨还可能引入微应变、缺陷甚至局部非晶化。
对片状或针状颗粒,可考虑背装、侧装、样品旋转或毛细管透射等方法降低择优取向。研磨只是手段,随机取向才是目标。
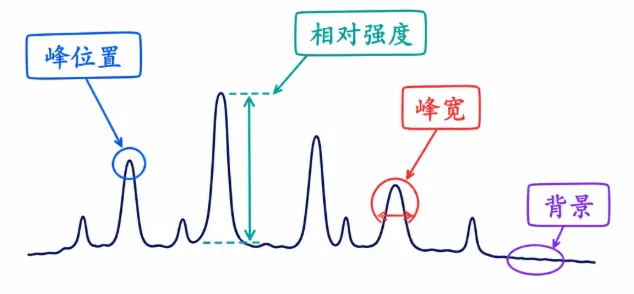
图4|峰位置、相对强度、峰宽和背景分别承载不同信息,但每一项都可能同时受到样品与仪器影响,不能机械地一一对应。
峰位主要由晶胞参数、晶体对称性和所用波长决定。把实验峰位与ICDD粉末衍射数据库中的参考图谱进行整体比对,可筛选可能物相。
若峰位发生微小变化,还要先排除零点、样品高度、透明度和波长设置等实验因素,再讨论固溶、应变或晶格常数变化。
相对强度与结构因子、原子占位、反射多重性、偏振和几何因素有关,也会被择优取向、吸收、微吸收和颗粒统计显著改变。因此,拿混合物的一个峰高直接除以标准卡片峰高,通常不能得到可靠含量。
较稳妥的定量路线包括RIR法配合内标、外标法,或建立正确物相与仪器模型后的Rietveld全谱拟合。无论哪种方法,都应检查未拟合峰、残差、择优取向和微吸收,而不是只看软件给出的百分数。
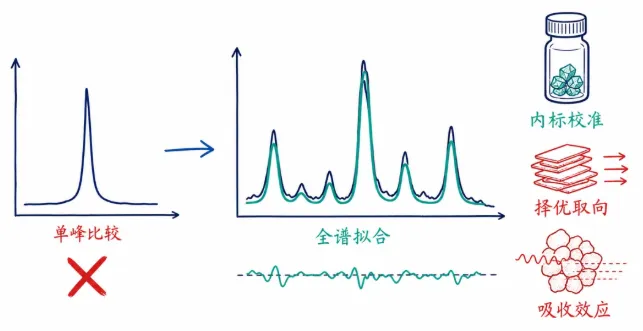
图5|可靠物相定量依赖校准和全谱模型;单个峰高容易受择优取向、吸收及微吸收影响,不能直接等同于物相含量。
理想无限晶体的衍射线极窄,真实图谱则包含仪器展宽和样品展宽。纳米尺度相干晶畴会使峰变宽,微应变、缺陷分布和峰重叠也会产生类似效果。常用谢乐关系为:
D = Kλ / (β cosθ)
这里D是沿相应晶面法向的相干衍射晶畴尺寸,不必然等于SEM看到的颗粒直径,也不必然等于冶金学意义上的晶粒尺寸。
K取决于晶畴形状和峰宽定义,常用约0.9,但并非固定常数;β应使用扣除仪器贡献后的积分宽度或半高宽,并换算为弧度。若尺寸与微应变同时存在,需要用Williamson–Hall或更完整的线形/全谱模型分离。
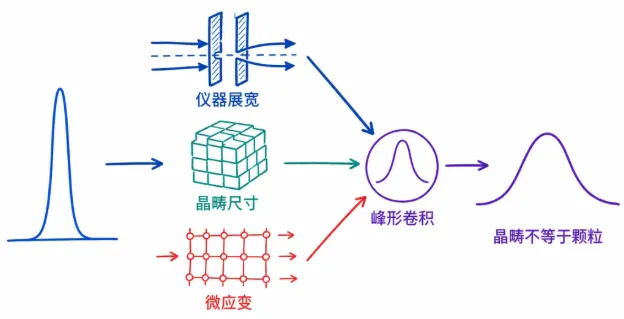
图6|观测峰形是仪器响应与样品展宽的卷积;谢乐关系对应相干晶畴尺寸,而非颗粒直径,微应变还需额外模型分离。
宽缓散射包通常提示长程有序不足或存在非晶贡献,但也可能叠加空气散射、样品架、荧光、散射因子变化和背景处理误差。许多聚合物是半结晶体系,会同时出现晶体峰和宽散射。
用“晶峰面积÷总面积”估算结晶度时,结果高度依赖基线、峰分离、测量范围和所选模型,更适合作为同一方法下的相对比较,不应脱离方法说明当作绝对真值。
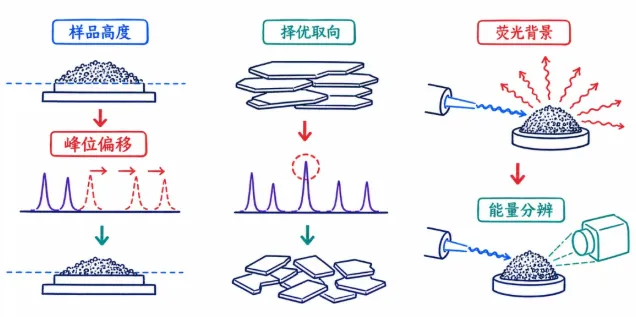
图7|样品高度影响峰位,取向偏差改变相对强度,荧光抬高背景;三类问题的诊断与修正路径不同,不能用同一个后处理替代。
在Bragg–Brentano几何中,粉末表面应与样品架参考面一致。装得过高或过低会造成样品位移误差,峰位偏差通常随角度变化,并非所有峰简单移动同一个固定数值。校准样、内标和规范装样可以帮助识别它。
片状、针状晶粒在压片或前装时容易沿特定方向排列,导致某些反射被放大、另一些被压低。先改变装样方式、旋转样品或改用透射几何验证,再决定是否在全谱模型中加入取向修正。
Cu Kα能量位于铁K吸收边之上,含铁或含钴样品可能产生强荧光,使背景升高、弱峰被淹没。可根据仪器条件选用能量分辨探测器、衍射束单色器或合适的替代辐射,例如钴靶。
钼靶具有短波长优势,但并不是所有常规粉末任务的自动最优解,还要考虑几何、分辨率、吸收和数据库匹配。
仪器光学、狭缝、波长分布和探测器都会展宽峰形。做线形分析前,应在相同光路和扫描条件下测量适合的认证标准。
NIST LaB6 SRM 660系列常用于线位置与仪器峰形标定;硅粉标准更多用于晶格参数与峰位校准,具体标准应与目标参数匹配。不要把“单晶硅粉”当作一个规范名称。
当任务从“有什么相”升级为“晶胞、含量、占位、织构和微结构如何变化”时,就要进入Pawley、Le Bail、Rietveld精修或线形分析。
Rietveld并不是按一下按钮自动得到真相,而是用晶体结构、仪器峰形、背景、吸收和取向等模型同时解释整张图谱;模型不完整时,漂亮的拟合线同样可能给出错误结论。
原位变温、变压、充放电或反应气氛XRD还能跟踪相变和晶格演化,但时间分辨率、采样代表性和反应池背景都必须进入实验设计。对于局域无序、轻元素位置、价态或短程配位,往往还需要PDF、XAS、拉曼、电子显微镜或中子衍射等互补手段。
催化科学圈
展源
何发
热点文章
-
管制范围持续扩张!美国更新“1286 ”清单,复旦、上交等上榜
2026-07-30
-
快讯!赛默飞任命Dan Rosen为中国区总裁
2026-08-18
-
哈工大谭久彬院士团队合作发明化学反应发光超分辨成像新方法
2026-08-14
-
2026 国自然集中接收项目评审结果放榜,多项资助规模上调
2026-08-26
-
多孔材料表征|深度解读比表面积、孔径分布与吸脱附等温线
2026-07-17
-
XPS图谱如何分析?
2026-06-30
-
-
《电子信息制造业 "十五五" 规划》发布:扩大国产电子专用设备和测量仪器使用
《电子信息制造业发展 "十五五" 规划》将 "提升电子专用设备及测量仪器供给能力" 列为核心任务,明确示波器、网络分析仪、椭偏仪等量检测与测量仪器攻关方向,高端国产仪器替代再提速。
作者:
-
12.5 亿赋能基础研究,国自然长三角联合基金重大专项启动
-
电子测量仪器“国家队”电科思仪登陆创业板,开盘大涨243%!
-
从 2026 半年报看国产力量:6 家视觉测量与无损检测仪器厂商财报盘点
-
知网收录丨《实验与分析》"材料联用表征技术" 专栏征稿
-
高校突发氢氟酸事故致3人伤亡,实验室该如何科学应急处置?
评论
加载更多