HILIC 流动相里,谁是弱溶剂,谁是强洗脱剂 ?
亲水相互作用色谱(HILIC)的流动相体系,和乙腈-水反相是镜像关系:在反相里水最多最弱,在 HILIC 里乙腈占九成才是「弱溶剂」,水反而是最强的洗脱剂。这两个体系的强弱逻辑一颠倒,几乎所有「按经验随手配」的失败都源自这里。
本文素材取自《HILIC 综合指南》(Waters,Eric S. Grumbach & Kenneth J. Fountain 著)第 3 章「选择流动相」,并结合同行评审论文中的真实方法,把「流动相该怎么配」拆成可照着做的几条硬规则。它会告诉你:为什么乙腈必须占大头、为什么甲醇不能替它、pH 在 HILIC 里为什么不能照搬水溶液常识、缓冲盐为什么省不得、以及想让质谱信号更强该把 pH 往哪边推。
一、先记住最根本的一条:谁是弱溶剂,谁是强洗脱剂
反相色谱里,水是弱洗脱剂、有机相(乙腈/甲醇)是强洗脱剂;HILIC 里完全反过来。HILIC 的保留靠的是固定相表面那层「水合层」和 analyst 之间的亲水作用,有机相越多、越「疏水」,反而越有利于分析物待在固定相上——也就是说,有机相在这里是「弱溶剂」(保留强),水才是把物质冲下来的「强洗脱剂」。
所以 HILIC 流动相的有机相(常规是乙腈)含量通常要高于 70%,实际常用 90%–95%。一旦你下意识地把水加多,期待「像反相那样出峰晚一点」,结果是出峰更早、甚至直接不保留冲出去——这正是开头那种翻车的根因。
不同有机溶剂的洗脱强度,由弱到强的顺序如下:
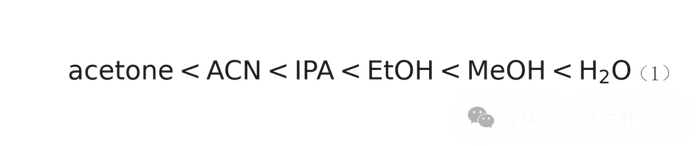
这条序和它们在反相里的强弱并不一致,关键是:丙酮和乙腈这类质子惰性(氢键接受体)溶剂,在 HILIC 里反而比乙醇、甲醇这类质子性(能提供氢键)溶剂更「弱」(保留更强)。道理在第二节讲清楚。
二、为什么偏偏是乙腈挑大梁,极性醇却替不了它
乙腈在 HILIC 里几乎是默认的主溶剂,靠的是四重身份:
●质子惰性:它只当氢键的接受方,不抢着给出氢键,于是能强化分析物与固定相表面极性吸附层之间的氢键作用,把保留时间拉长。
●黏度低:高有机相下柱压更友好,梯度也更顺。
●紫外截止波长低:适合 UV 检测,不像丙酮会把短波长全吃掉。
●易去溶剂化:相比高水相的反相体系,高乙腈体系在电喷雾(ESI)里更容易雾化、去溶剂,对质谱友好。
这里有个新手最容易踩的坑:用异丙醇、乙醇、甲醇去完全替代乙腈当主溶剂。因为异丙醇/乙醇/甲醇溶剂强度高、又自带质子化能力,一旦把乙腈全换掉,它们会激烈地和固定相表面「抢位置」——争夺极性位点、把那层关键的水合层置换掉、改变保留机理,结果是保留急剧不足、选择性全乱。正确做法是保住乙腈、用较弱的有机溶剂去替掉「一部分水」来调选择性,而不是拿醇去替乙腈。
丙酮可以当乙腈的替代物,但有硬代价:它的紫外截止波长高达约 330 nm,绝大多数靠 UV 检测的方法直接废掉,只剩 ELS 或 MS 能用;而且它的去溶剂化、气化行为和乙腈不同,得重新调去溶剂化温度、气流和源温度。所以丙酮只是「特殊场景的备胎」,不是常规选择。
三、流动相 pH:HILIC 里它比反相更「拧」
在反相里,碱性物质通常在低 pH 被质子化、保留变长;HILIC 里正相反——酸性物质在高 pH 电离后保留延长,碱性物质在低到中 pH 电离时保留最长。原因在固定相表面的带电状态:高 pH 下硅醇去质子化带负电,会吸引带正电的碱性物、排斥带负电的酸性物;低 pH 下表面偏中性乃至带正电,趋势反转。这条规律整体很难靠 pKa 直接预测,必须靠实验摸。
更要命的是第二层:HILIC 流动相里含着 90%–95% 的乙腈,缓冲盐的真实 pH 会向中性偏 1–1.5 个单位。也就是说,你配的水相是 pH 3,落到柱子里实际只有约 pH 4–4.5;你配的水相是 pH 9,实际约 pH 7.5–8。与此同时,分析物自身的 pKa 在高有机相里也会偏移。
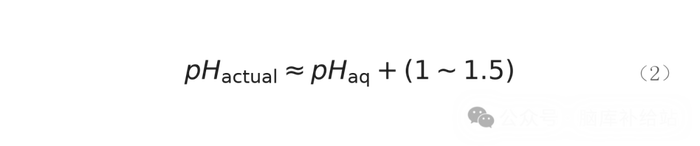
这就带来一个操作铁律:不能照搬水溶液里的 pKa 去判断电离状态。你以为某个酸在 pH 3 已经完全质子化、该不带电了,可实际 pH 已经漂到 4 出头,它的电离程度可能和你算的完全两样。判断保留和选择性,得用「实际 pH」,不是「水相 pH」。
四、缓冲盐省不得:没有配对离子,酸性物可能直接不保留
HILIC 里缓冲盐不是「调 pH 的配角」,而是决定峰形和保留的主角之一。即便你 pH 已经定好,一旦缺了配对离子,很多酸性物质会根本不保留、峰形塌掉。机理是:酸性物在表面要靠离子相互作用锚定,没有反离子(如铵根)就漂着走。
所以缓冲体系优先选甲酸铵 / 乙酸铵——它们能溶在高比例有机相里、有挥发性、兼容质谱。典型条件是 10 mmol/L 这一档(常见用 0.02%–0.2% 的酸或氨水调到目标 pH)。注意一点:HILIC 做梯度时,两个流动相都要缓冲,不要只缓冲水相、让有机相跑空白,否则梯度过程中 pH 和离子强度会漂移。
盐浓度这把刀,对酸和碱是反着切的:
●碱性物:盐浓度升高,过量的配对阴离子促成「中性离子对」,它在疏水的流动相里溶解度更高,于是保留缩短(但峰形通常改善)。
●酸性物:盐浓度升高,会削弱来自带负电硅醇的静电排斥,酸性物更容易和固定相作用,保留延长。
一句话记忆:想让酸性物留得久,加盐;想让碱性物峰形好、出得快,也加盐——只是方向完全相反。 别把「盐越多保留越长」当万能结论。
五、真实论文里的两条佐证
理论说再多,不如看别人方法里的「失败与补救」。下面两篇同行评审论文,恰好把前面几条规则坐实了。
案例一:酸性脂质在 HILIC 里「没盐就峰形崩」。 Cífková 等(2016)在《Journal of Chromatography A》建立了酸性脂质类(磷脂酸 PA、溶血磷脂酸 LPA、磷脂酰丝氨酸 PS 等)的 HILIC-MS 方法。他们比较了 9 种不同化学键合的 HILIC 柱,优化 pH 与流动相添加剂,最终用 hydride 柱、甲酸调到 pH 4、乙腈梯度、并加入 40 mmol/L 的水相甲酸铵。论文明确写到:相对高浓度的甲酸铵对得到良好的峰形「至关重要」,尤其是对磷脂酰丝氨酸这类酸性脂质;而且他们把 pH 的优化和这些脂质酸碱平衡的理论计算关联了起来。这正对应本文第四节——高比例有机相 + 足量缓冲盐,是酸性物质在 HILIC 里峰形站得住的前提(Cífková E, Lisa M, Holčapek M. J Chromatogr A. 2016;1439:65–73. doi:10.1016/j.chroma.2016.01.064, PMID:26858118)。
案例二:pH 和水相比例一变,洗脱顺序直接反转。 Iwasaki 等(2016,在线发表 2015)用三唑键合的 Cosmosil HILIC 柱,以乙腈-10 mmol/L 甲酸铵(pH 3.0–6.0)等度洗脱,考察犬尿喹啉酸(KYNA)及其氯代物。结果发现两种物质的容量因子既随乙腈含量变、也随 pH 变,而且在「乙腈多」和「水多」两种体系里,二者的洗脱顺序直接反转——作者据此判断保留同时由亲水作用和阴离子交换作用在打架,乙腈多的条件下亲水作用主导、水多的条件下离子交换主导(Iwasaki M 等. Biomed Chromatogr. 2016;30(3). doi:10.1002/bmc.3559, PMID:26174062)。这恰好说明:HILIC 的「强弱逻辑」不是单维度的,pH 和水相比例一动,保留机理的天平就会倾斜。
六、想让质谱信号更强,把分析物推到「电离形式」
HILIC 常和 ESI-MS 搭档,而 ESI 的响应高度依赖电离状态。高比例乙腈本来就利于液滴形成和去溶剂化;在此之上,让分析物处在电离形式,信号会进一步放大:碱性物在低到中 pH、酸性物在中到高 pH 时不仅保留最大,MS 响应也最高。文献统计里,超过 80% 的分析物在高 pH(约 pH 9)比低 pH(约 pH 3)信号更强。
用一个「MS 信号比」来量化这种差异:
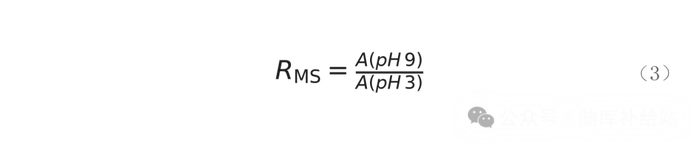
比值大于 1,表示 pH 9 比 pH 3 信号高;小于 1 则相反。实操含义很清楚:如果你做 HILIC-MS,先试 pH 9 一侧,多数化合物会给你更好的灵敏度;只有少数碱性物(如吗啡、苯海拉明这类)在 pH 3 才更强。别一上来就锁死在反相常用的酸性条件里。
七、照着配:一份 HILIC 流动相速查清单
把上面几条收成一张可贴墙的清单,下次配流动相前逐项过一遍:
|
|
|
|
|---|---|---|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
这套逻辑最反常识的一句话是:在 HILIC 里,你越往流动相里加水,物质跑得越快;想让它慢下来、分得开,反而要舍得给乙腈。 锅不在柱子,也不在仪器,在你手里那瓶「强弱关系拿反了」的流动相。
如果你手里正好有个在反相里留不住的强极性样品、正打算用 HILIC 接住它,你会先从哪一条规则下手调流动相?
脑库补给站
展源
何发
热点文章
-
安捷伦洞察检测需求,共建高效实验室市场调研
2026-09-01
-
快讯!赛默飞任命Dan Rosen为中国区总裁
2026-08-18
-
2026 国自然集中接收项目评审结果放榜,多项资助规模上调
2026-08-26
-
哈工大谭久彬院士团队合作发明化学反应发光超分辨成像新方法
2026-08-14
-
【必看】怎么看XRD图!
2026-08-18
-
北京公开征集自主实验室储备课题,覆盖多领域表征测试研究
2026-08-12
-
2026年诺贝尔化学奖揭晓:法日科学家发现不对称有机合成自催化与非线性效应
2026-10-07
评论
加载更多