同一份样品,EDS、XRF、ICP、XPS结果为什么对不上?
同一份负载金属粉末,分别送去做 EDS、XRF、ICP-OES、XPS,报回来的金属百分比却对不上。是仪器不准,还是送检出了问题?
多数时候都不是。真正的原因是:这四种方法测的,根本不是同一部分样品。
这篇用 8 张对比图 + 1 张选择表,讲清三件事:四种方法各自测哪部分样品、单位怎么换算、你的样品该选哪种。
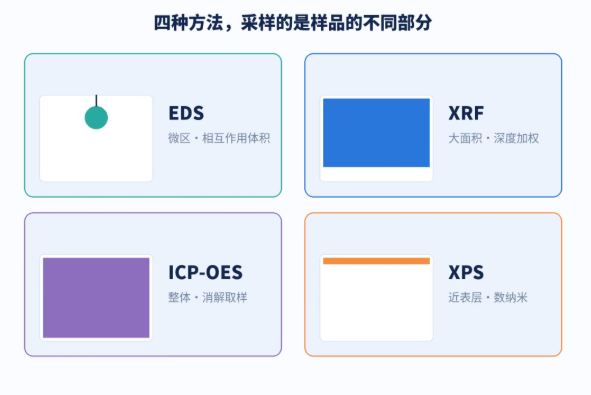
电子束打在样品上,信号来自束斑下方一个微小的"相互作用体积"——回答的是"这个微区有什么"。
X 射线照射较大面积,信号随深度受吸收调节——回答的是"这块样品整体大概有什么"。
把代表性取样的粉末消解成溶液再测——回答的是"这份称样里整体有多少"。
探测逸出的光电子,只有表面 1–10 nm 的原子贡献大——回答的是"近表层有什么"。
所以同一份核壳颗粒,外层富集金属时:
XPS 报的金属比例会偏高(它只看表层);
EDS 选中金属颗粒时比例也会偏高(它只看那个微区);
ICP-OES 消解整份粉末,报的是整体平均含量。
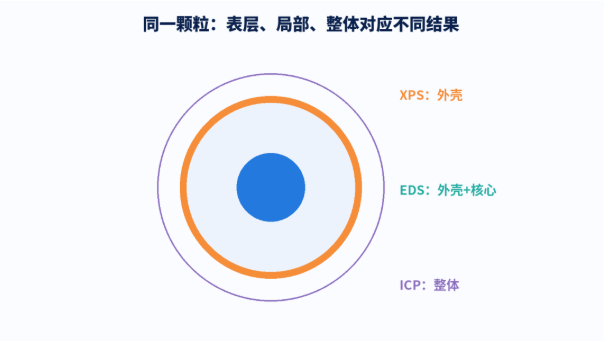
这不是谁测错了,是采样范围不同。
三种常见单位,分母完全不同:
wt%(质量百分数):按元素质量计;
at%(原子百分数):按原子数量计;
mg/L:ICP-OES 输出的溶液浓度,按体积计。
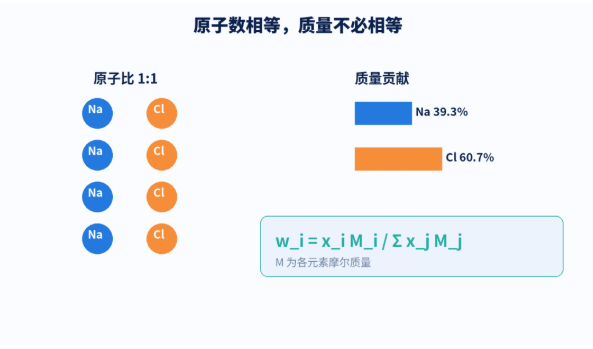
比较前必须换成同一种单位。最容易踩的坑是:原子数相等,质量不一定相等。
比如氯化钠,钠和氯原子比是 1:1,但氯的原子量更大,所以质量分数氯高于钠。换算关系是 w_i = x_i × M_i / Σ(x_j × M_j),M 是各元素摩尔质量。
还有一个归一化陷阱:如果报告只把金属元素合计为 100%,所得比例会高于把氧、碳也纳入的结果。漏测的组分不会因为总和等于 100% 就消失——含有机载体或吸附水时,被排除的部分仍占据称样质量。
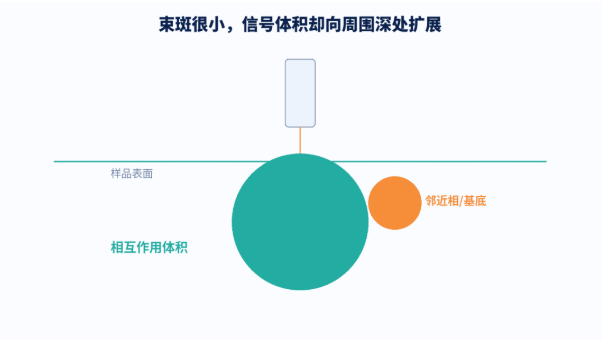
束斑虽小,但电子在固体内散射后,产生信号的体积会向周围和深处扩展。测薄膜或小颗粒时,基底和邻近相的信号会混进同一能谱。粗糙颗粒的遮挡、出射方向也会改变收集到的强度。
有标样 + 基体修正才能可靠定量,无标样自动定量只供参考。
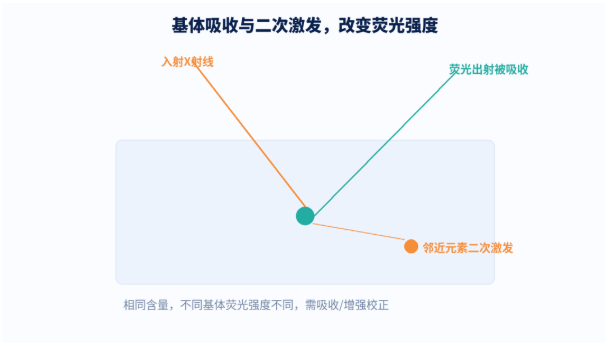
目标元素发出的荧光会被周围组分吸收,邻近元素又能引起二次激发——这就是"基体效应"。相同含量在不同基体里,荧光强度不一样,所以标定曲线必须覆盖样品组成。
粉末的粒度和矿物相也会影响响应,熔融制样能减弱部分效应,但要核查挥发损失。轻元素(如碳、氧)受窗口和气氛限制,常需要其他方法补足。
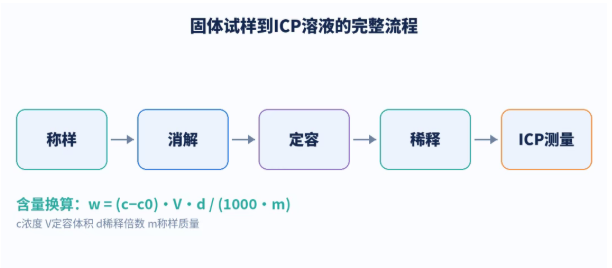
ICP-OES 测的是溶液,固体含量还依赖称样、消解、转移、定容。难溶氧化物、硅酸盐或包覆颗粒会让部分元素留在残渣里——透明溶液本身不代表元素已全部回收。
称样也要有代表性,粉末分层或少量金属团块会让小份称样偏离整批组成。
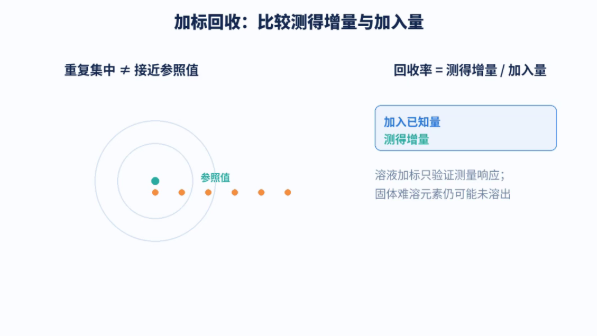
加标回收能检查测量响应,但溶液加标查不出固体里没溶出的元素;消解前加标更接近完整流程,但可溶标准和晶格内元素仍有化学差别。基体匹配的有证标准物质才是最可靠的质控。
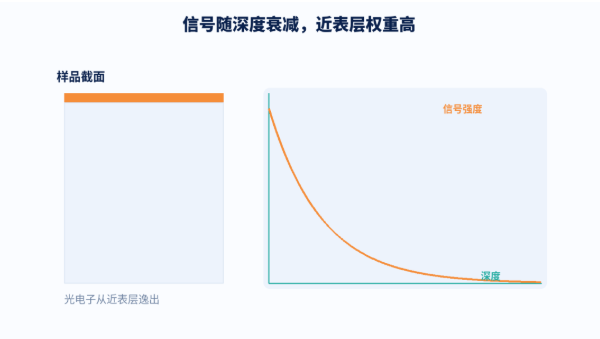
XPS 常规测不了氢、氦,氢不会计入原子百分数的分母;表面碳污染和吸附水却会增加可测组分,改变归一比例。碳层覆盖还会衰减下层金属信号。
离子溅射能做深度分析,但溅射本身会造成优选去除、还原和原子混合——溅射后的组成要区分"材料分布"和"处理效应"。
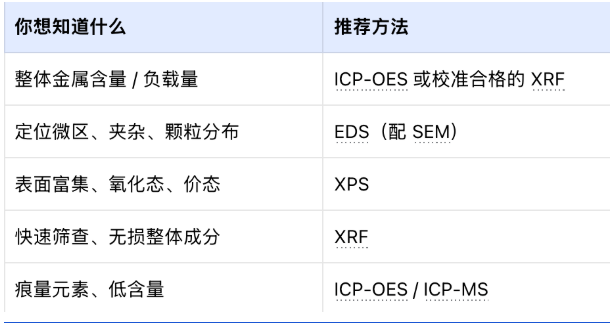
一个简单判断:先问自己要测"整体"还是"局部/表面",再选方法。 要整体含量就别用 EDS 或 XPS 的结果去代表整批样品;要表面状态就别指望 ICP 消解后还能保留表层信息。
没有哪种方法对所有问题都"最准",关键是让采样范围匹配你想回答的问题。
要整体金属含量:选校准合格的 XRF 或消解充分的 ICP-OES;
要定位微区/夹杂:选 EDS;
要表面富集、价态:选 XPS。
网络
展源
何发
热点文章
-
安捷伦洞察检测需求,共建高效实验室市场调研
2026-09-01
-
快讯!赛默飞任命Dan Rosen为中国区总裁
2026-08-18
-
2026 国自然集中接收项目评审结果放榜,多项资助规模上调
2026-08-26
-
哈工大谭久彬院士团队合作发明化学反应发光超分辨成像新方法
2026-08-14
-
【必看】怎么看XRD图!
2026-08-18
-
2026年诺贝尔化学奖揭晓:法日科学家发现不对称有机合成自催化与非线性效应
2026-10-07
-
北京公开征集自主实验室储备课题,覆盖多领域表征测试研究
2026-08-12
评论
加载更多